双旋网络
foreach php Nature Genetics | 本周最新文献速递

foreach php Nature Genetics | 本周最新文献速递
原文标题
and rare and
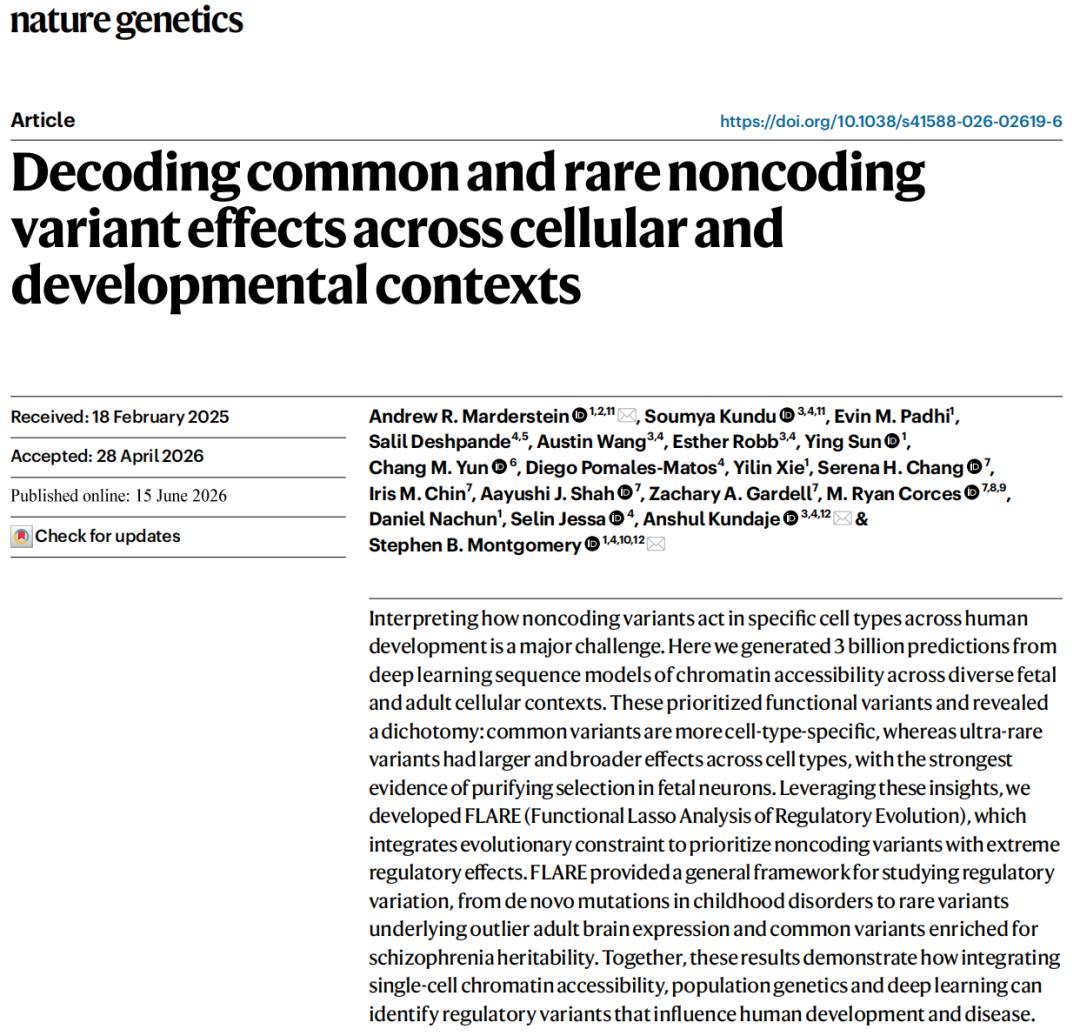
image 中文标题
跨细胞发育解析非编码变异调控密码
关键词
非编码变异、深度学习、染色质可及性、细胞类型特异性、eQTL
摘要总结
这篇文章通过构建大规模深度学习序列模型,对人类发育过程中不同细胞类型与组织中的非编码变异调控效应进行了系统解析,探索了常见与罕见变异在基因表达调控中的差异机制,这对于理解GWAS信号背后的功能变异具有重要意义。研究发现非编码变异并非均匀作用,而是在细胞类型特异性与广泛效应之间呈现双重模式:常见变异更倾向于表现出细胞类型特异性调控,而极罕见变异则往往具有跨细胞类型的广泛影响,并受到更强的负向选择约束。通过整合单细胞染色质可及性数据与深度神经网络预测,该研究建立了从序列到调控功能的映射框架,从而解释非编码区域如何影响人类复杂疾病风险与发育过程。
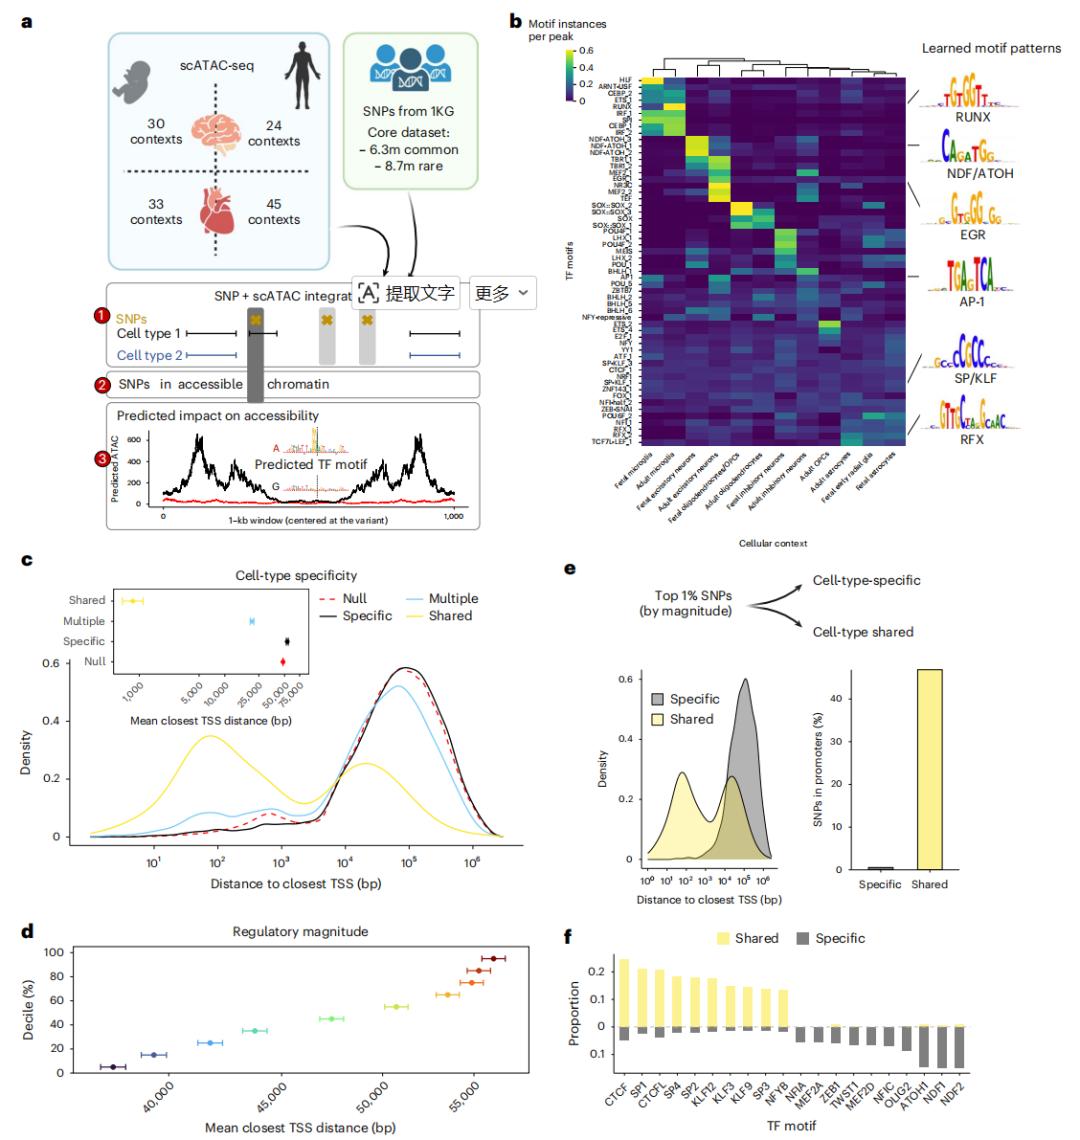
image 研究方法
研究基于深度学习模型(如等序列预测框架),对超过30亿级别的染色质可及性预测结果进行建模分析。首先整合胎儿与成人多组织单细胞ATAC-seq数据,构建细胞类型特异性调控图谱;随后利用GWAS与GTEx eQTL数据进行变异精细定位,将候选非编码变异映射至调控元件区域。模型通过卷积神经网络学习DNA序列对转录因子结合与染色质开放性的影响,并在不同细胞类型中进行交叉验证。此外,引入进化保守性约束(FLARE框架)以提高罕见变异功能优先级判定能力,从而实现对调控效应的跨尺度建模。
研究结果
结果表明,非编码变异的调控效应具有明显的双峰结构:共享型变异主要富集于启动子区域,并影响广泛表达的转录因子(如CTCF、KLF等),而细胞特异性变异更多位于远端增强子区域,并调控发育相关转录因子(如OLIG2等)。进一步分析显示,细胞类型匹配的模型能够显著提升对因果eQTL与GWAS变异的识别能力,而错配模型则性能明显下降。此外,在脑组织相关疾病中,神经元特异性模型能够更准确识别精神疾病相关调控变异。整体结果证明非编码变异功能高度依赖细胞状态,并为复杂疾病遗传机制解析提供了高精度工具体系。
原文标题
GWAS risk genes to of major via in vivo -seq
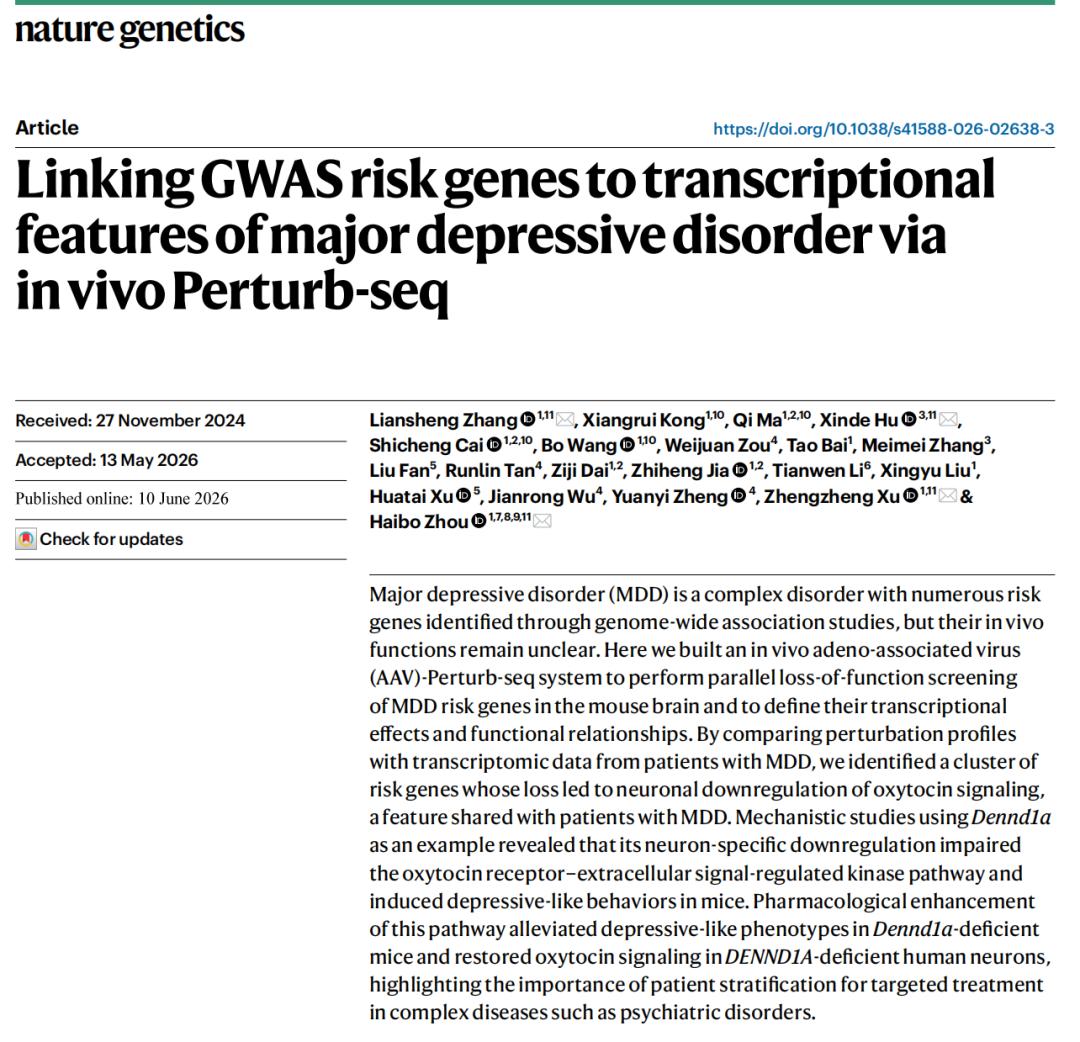
image 中文标题
在体-seq解析抑郁GWAS致病基因网络
关键词
GWAS、-seq、抑郁症、AAV筛选、转录组
摘要总结
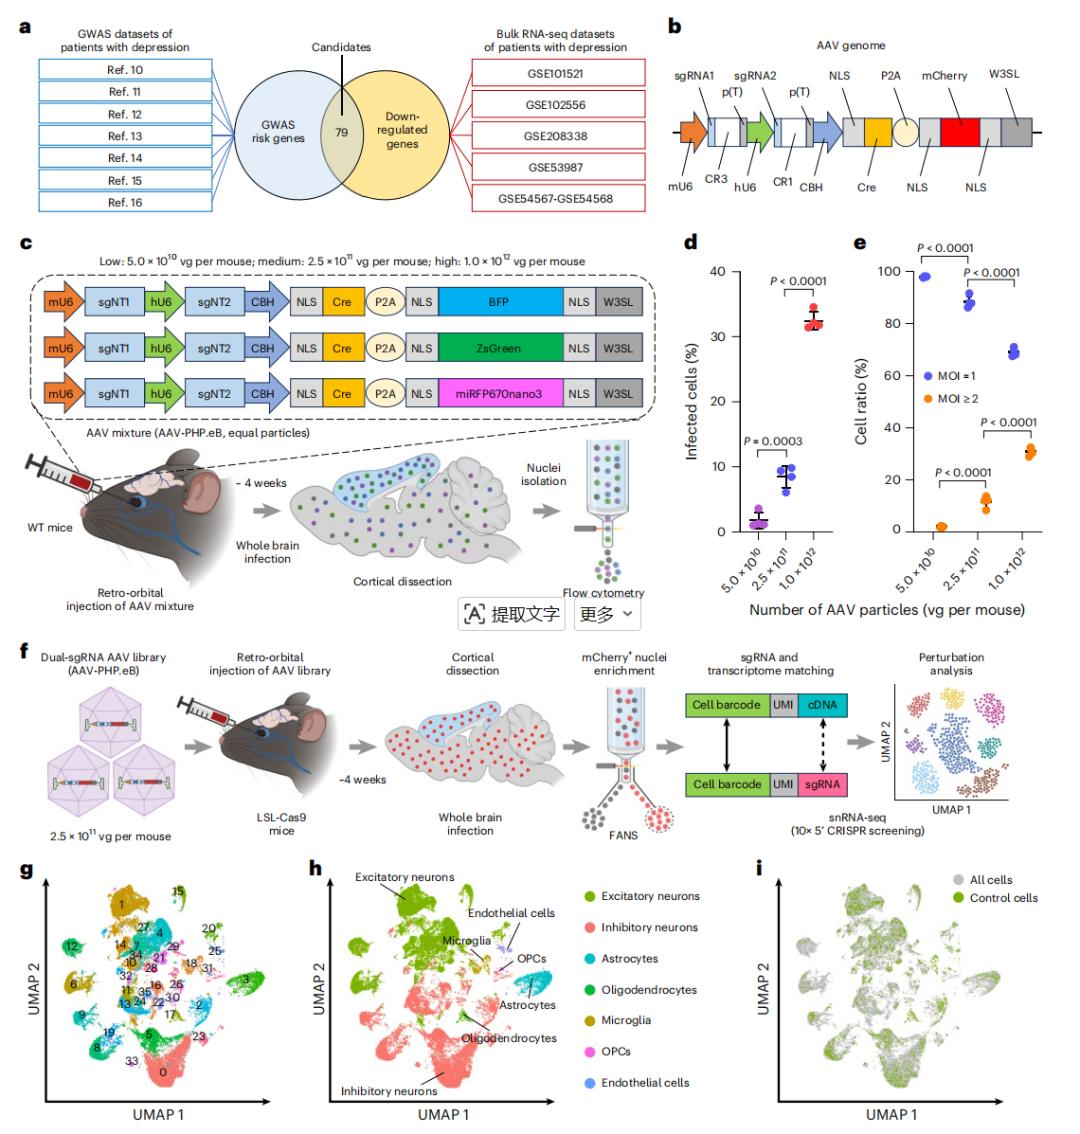
这篇文章通过在体-seq技术系统解析抑郁症GWAS风险基因的功能机制,探索了遗传风险如何转化为神经转录异常,这对于精神疾病精准机制解析具有重要意义。研究构建AAV-体内扰动体系,在小鼠脑内并行敲除多种GWAS候选基因,并结合单核RNA测序分析转录变化。结果发现多个风险基因在神经元中汇聚到同一功能通路,尤其是与催产素信号相关的转录模块显著下调,并与人类MDD患者表达特征一致。
-f0d0-4480-b4ef- 研究方法
作者首先整合多组MDD GWAS与脑区转录组数据筛选79个候选风险基因,并设计双sgRNA 敲除系统。利用AAV递送至Cas9转基因小鼠大脑皮层,实现高通量体内基因扰动。随后通过10x snRNA-seq获取超过16万个细胞核数据,并进行sgRNA分配追踪。进一步使用加权共表达网络分析(WGCNA)与差异表达分析构建基因功能模块图谱,并结合人类MDD转录组进行交叉验证。
研究结果
结果显示,多数GWAS风险基因缺失会导致神经元转录重编程,其中一个核心模块涉及催产素信号通路显著下调。作为关键节点,其缺失会破坏OTX-ERK信号轴并诱导抑郁样行为。药理学激活该通路可逆转表型,证明GWAS基因并非独立作用,而是通过收敛网络影响神经功能。此外研究还揭示部分基因影响神经元存活与网络稳定性,说明抑郁症存在可分型分子机制基础。
原文标题
MAPK- and WNT- cell and
image 中文标题
MAPK/WNT双状态切换驱动肠癌发生机制
关键词
KRAS、WNT信号、细胞状态可塑性、肿瘤发生、类器官
摘要总结
这篇文章通过解析MAPK与WNT信号驱动的细胞状态转换机制,探索了KRAS突变为何在肠道中不足以单独诱发肿瘤,这对于理解肿瘤发生依赖性具有重要意义。研究发现肠上皮细胞存在两种关键状态:MAPK驱动的再生状态与WNT驱动的干细胞状态,其中只有WNT状态具备肿瘤起始能力。
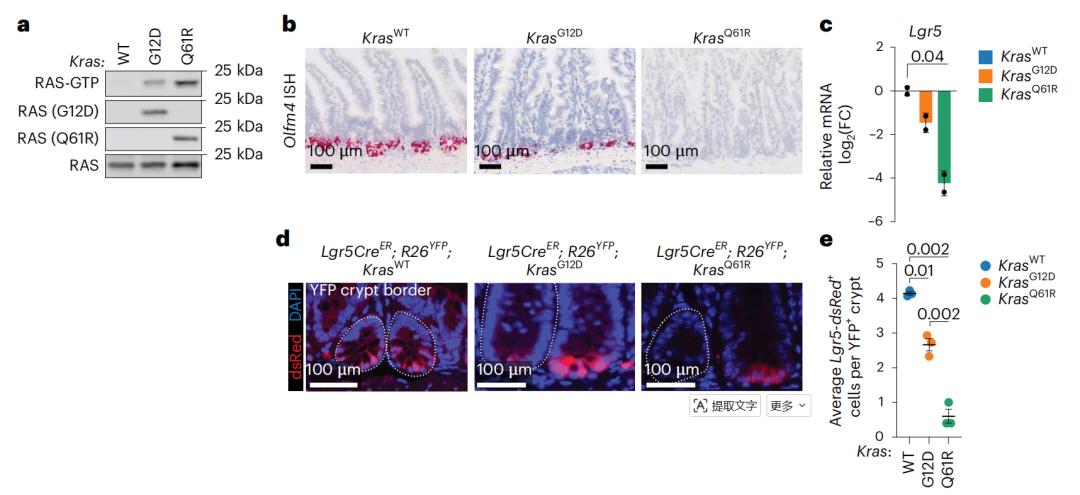
image 研究方法
研究构建与小鼠模型,通过诱导不同强度MAPK激活。同时结合单细胞RNA测序与ATAC-seq分析肠上皮细胞状态变化,并进行谱系追踪(Lgr5标记系统)。进一步使用类器官培养验证不同信号组合对干细胞维持与分化的影响,从而解析信号通路与细胞命运关系。
研究结果
结果表明,高强度KRAS信号会导致Lgr5+干细胞减少,但促进再生样细胞状态扩增,该状态无法独立形成肿瘤。只有当WNT信号持续激活时,细胞才能维持肿瘤起始能力。此外,MAPK与WNT状态之间存在动态可逆转换,该可塑性决定肿瘤生长与药物响应差异,解释了KRAS抑制剂在结直肠癌中疗效有限的原因。
原文标题
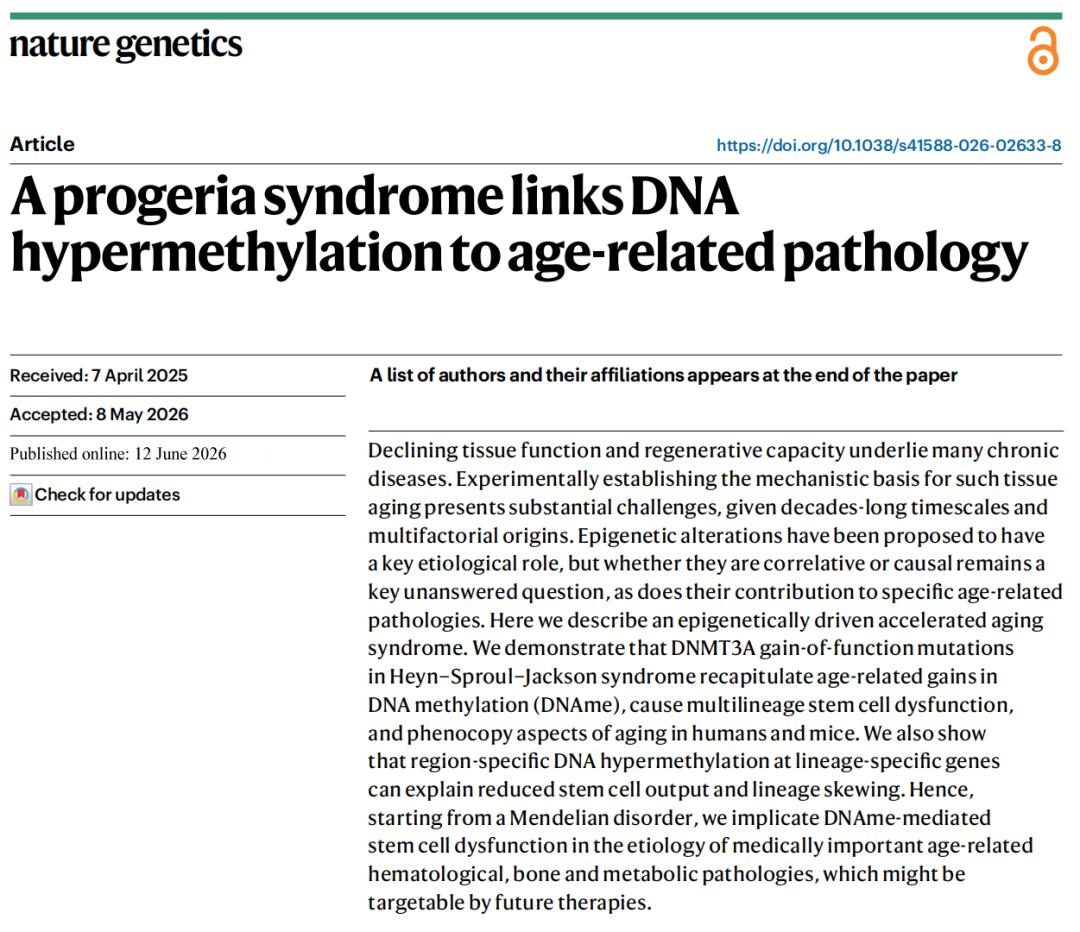
A links DNA to age-
-c575-41c2-95aa- 中文标题
突变揭示DNA高甲基化驱动早衰
关键词
DNA甲基化、、早衰综合征、干细胞衰竭、表观遗传
摘要总结
这篇文章通过研究功能获得性突变引起的Heyn––综合征(),揭示了DNA高甲基化在衰老过程中的因果作用,从而将表观遗传改变从衰老标志物提升为衰老驱动因素,具有重要的理论意义。
研究发现,该突变导致DNA甲基转移酶3α()异常增强其在染色质上的结合能力,从而在标记区域发生异常DNA 。这些区域富集于干细胞命运决定基因,导致其表达受抑制,进而引起多谱系干细胞功能衰退。
在临床层面,患者表现出类似加速衰老的症状,包括骨质疏松、脂代谢异常、造血功能下降等。研究进一步构建小鼠模型,发现突变动物同样表现出寿命缩短、多系统衰退以及代谢紊乱等典型衰老表型。
该研究的核心意义在于,它通过单基因疾病模型证明DNA甲基化异常不仅与衰老相关,而且在机制上直接驱动组织衰退与功能丧失,从而为理解衰老提供了新的分子框架,也为未来抗衰老干预提供潜在靶点。
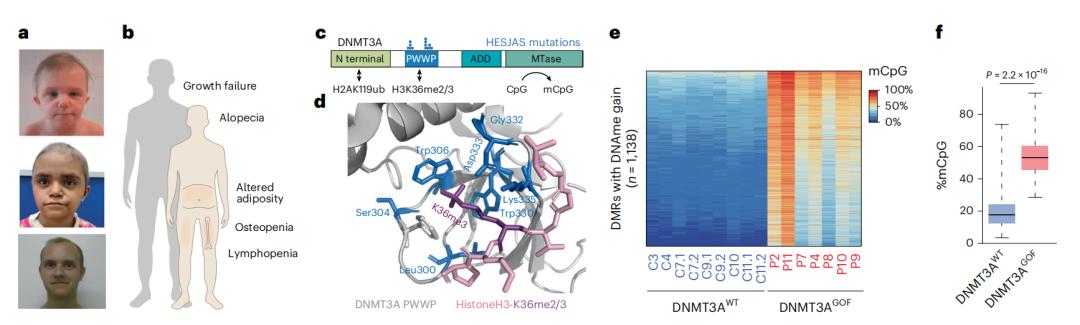
image 研究方法
本研究整合人类遗传学与动物模型实验,对功能获得性突变展开系统分析。首先,对患者进行临床表型与基因测序分析,明确突变位点及其功能影响。
随后构建/+小鼠模型,用于模拟人类疾病表型。在分子层面,通过全基因组DNA甲基化测序(WGBS)分析甲基化分布变化,重点关注标记区域及DNA (DMVs)。
在细胞层面,采用干细胞分化实验与谱系追踪技术,评估造血及其他组织干细胞的分化能力变化。同时结合转录组测序分析DNA甲基化变化对基因表达的影响。
在组织与系统水平,通过骨密度扫描、代谢测定(如胰岛素敏感性分析)、行为学测试以及寿命统计,对小鼠进行多维表型评估。
最终,通过整合多组学数据,建立DNA甲基化异常与衰老表型之间的因果关系模型。
研究结果
研究结果显示,功能增强突变导致DNA甲基化在调控区域显著增加,这些区域通常控制干细胞分化相关基因。甲基化异常导致关键转录因子表达下降,例如造血相关基因表达受抑制,从而造成多谱系干细胞输出能力下降。
在动物模型中,突变小鼠表现出明显的加速衰老表型,包括体重下降、骨质疏松、脂肪组织功能障碍以及代谢异常(如胰岛素抵抗)。同时,寿命显著缩短,平均寿命约减半。
在组织层面foreach php,骨髓细胞减少且脂肪浸润增加,提示造血系统衰退;在代谢层面,出现脂肪肝和胰岛素异常;在行为层面则表现出活动能力下降。
综合来看,DNA高甲基化通过改变干细胞命运决定网络,驱动组织级衰老过程。这一结果不仅证明DNA甲基化具有因果性作用,还明确了其在衰老相关疾病中的关键调控地位。
原文标题
A k-mer-based -wide study gene in
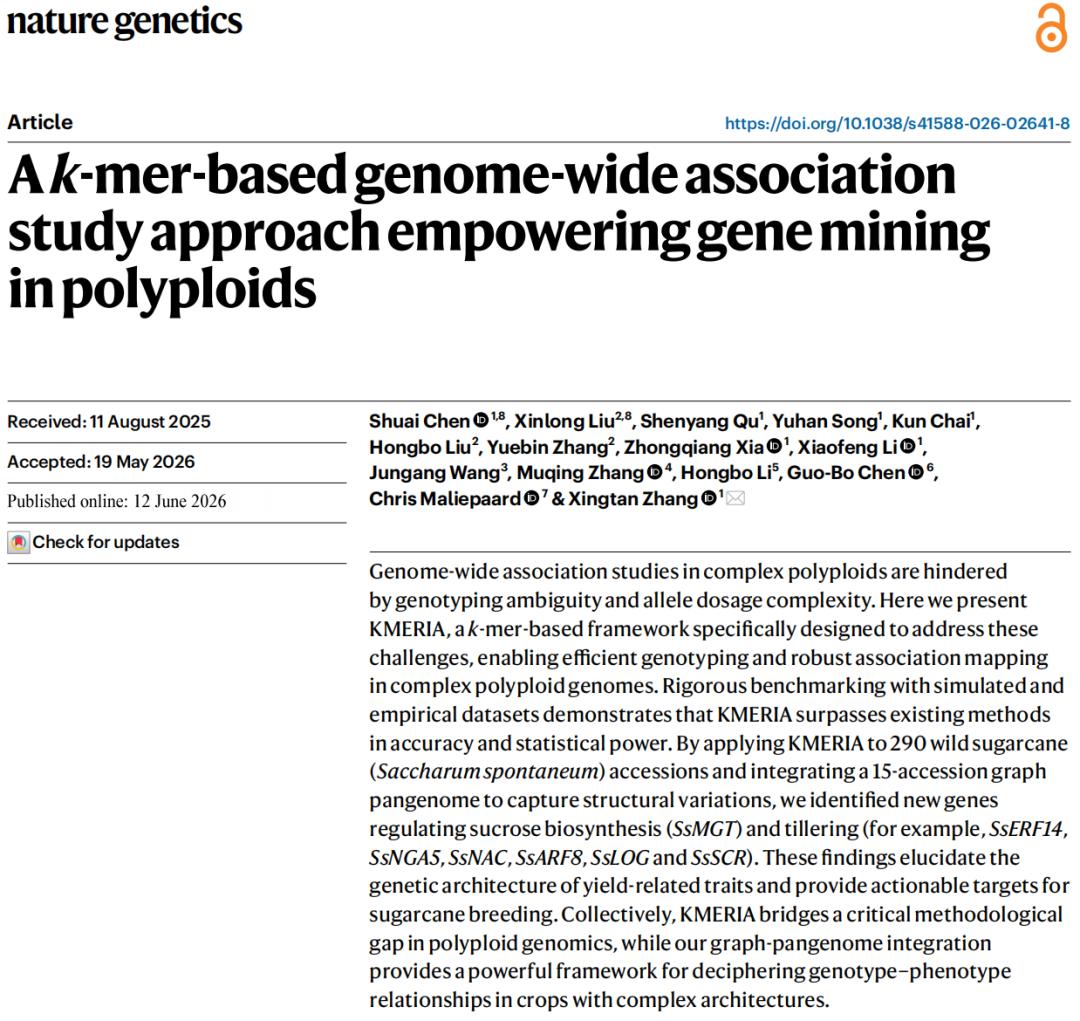
image 中文标题
k-mer GWAS破解多倍体作物遗传密码
关键词
k-mer、GWAS、多倍体、基因挖掘、泛基因组
摘要总结
这篇文章提出了一种基于k-mer的全基因组关联分析(GWAS)新方法,用于解决多倍体物种中因基因组复杂性导致的变异检测与基因定位困难问题。该方法绕过传统依赖参考基因组的SNP分析框架,通过直接利用短序列k-mer信息进行性状关联分析,从而显著提升在多倍体物种中的基因挖掘能力。
在多倍体植物中,由于存在多个同源染色体组foreach php,传统SNP 方法容易受到比对偏差和等位基因混淆影响,导致关联信号丢失或错误定位。本研究通过构建无参考偏倚的k-mer矩阵,将序列变异转化为k-mer频率差异,从而实现更高分辨率的遗传变异检测。
该方法不仅能够捕捉SNP,还能够识别结构变异、插入缺失以及复杂重排事件,因此显著提高GWAS的解释能力。在多个作物数据集验证中,该方法在基因定位精度、信号强度以及复杂性状解析能力方面均优于传统方法。
总体而言,这项研究提出了一种适用于复杂基因组(尤其是多倍体植物)的通用GWAS框架,为未来作物遗传改良和功能基因挖掘提供了强有力工具。
-9ec3-46cc-8b9d- 研究方法
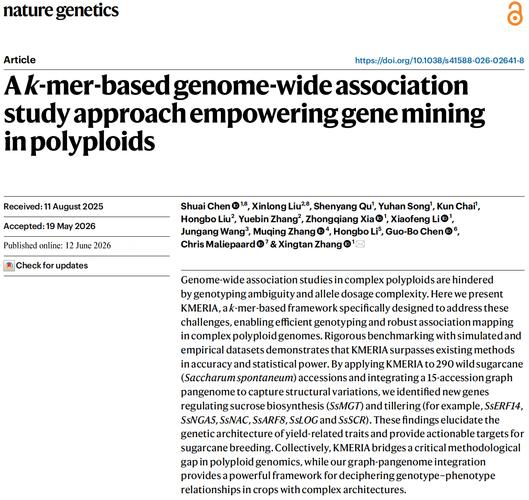
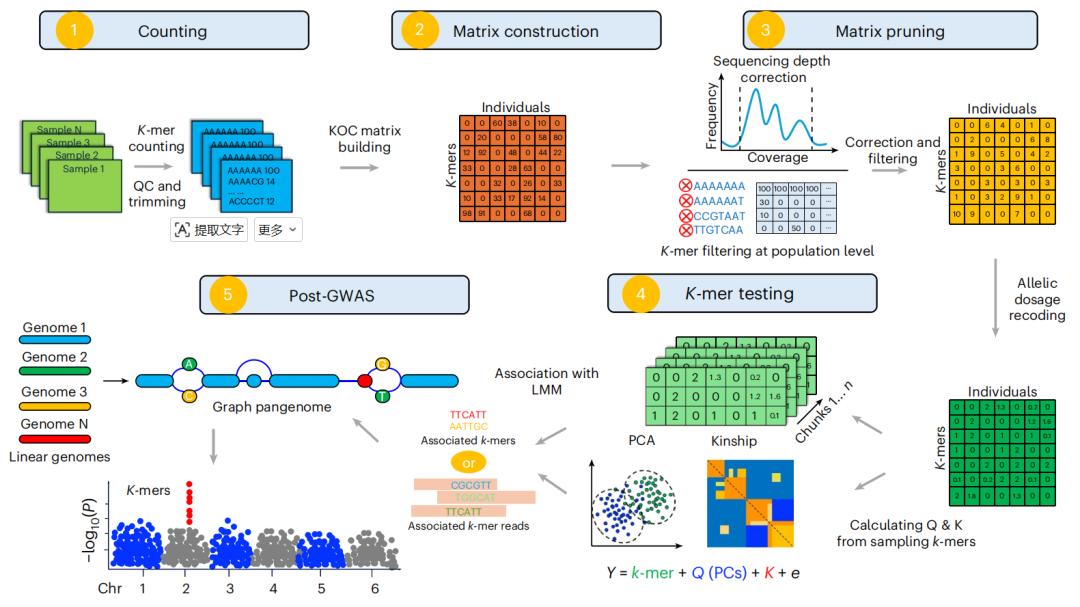
本研究提出基于k-mer的GWAS分析流程,核心思想是将基因组序列拆分为固定长度k-mer,并通过统计不同个体间k-mer频率差异进行性状关联分析。
首先,对目标群体进行全基因组测序数据处理,将reads分解为k-mer集合,构建个体×k-mer的二值或计数矩阵。随后对表型数据进行标准化处理foreach php Nature Genetics | 本周最新文献速递,并采用统计模型(如线性混合模型或关联检验方法)评估k-mer与性状之间的相关性。
在多倍体背景下,该方法避免了传统SNP 中由于同源染色体干扰导致的比对错误问题。同时引入过滤策略,去除低频噪声k-mer,提高信号稳定性。
随后,将显著k-mer映射回参考基因组或组装序列,以定位潜在功能区域,包括基因编码区、调控区以及结构变异区域。
此外,研究还与传统SNP-based GWAS进行对比分析,以验证该方法在复杂基因组中的优势。
研究结果
结果显示,k-mer GWAS方法在多倍体物种中显著提升了信号检测能力和定位精度。相比传统SNP方法,该方法能够识别更多与性状显著相关的遗传变异区域,尤其是在结构变异丰富的基因组区域表现更优。
在多个性状案例分析中,k-mer方法成功定位到关键功能基因,包括参与代谢调控和发育调控的核心基因,同时揭示了一些传统SNP分析无法捕获的变异信号。
此外,该方法在复杂性状解析中表现出更高的灵敏度foreach php Nature Genetics | 本周最新文献速递,能够同时捕捉多种类型的遗传变异(SNP、InDel及SV),从而提供更完整的遗传图谱。
总体而言,该研究证明k-mer GWAS是一种适用于多倍体复杂基因组的高效基因挖掘工具,为未来作物遗传改良和复杂性状解析提供了新的技术路线。
原文标题
of 3,330 into the and self- locus of the A
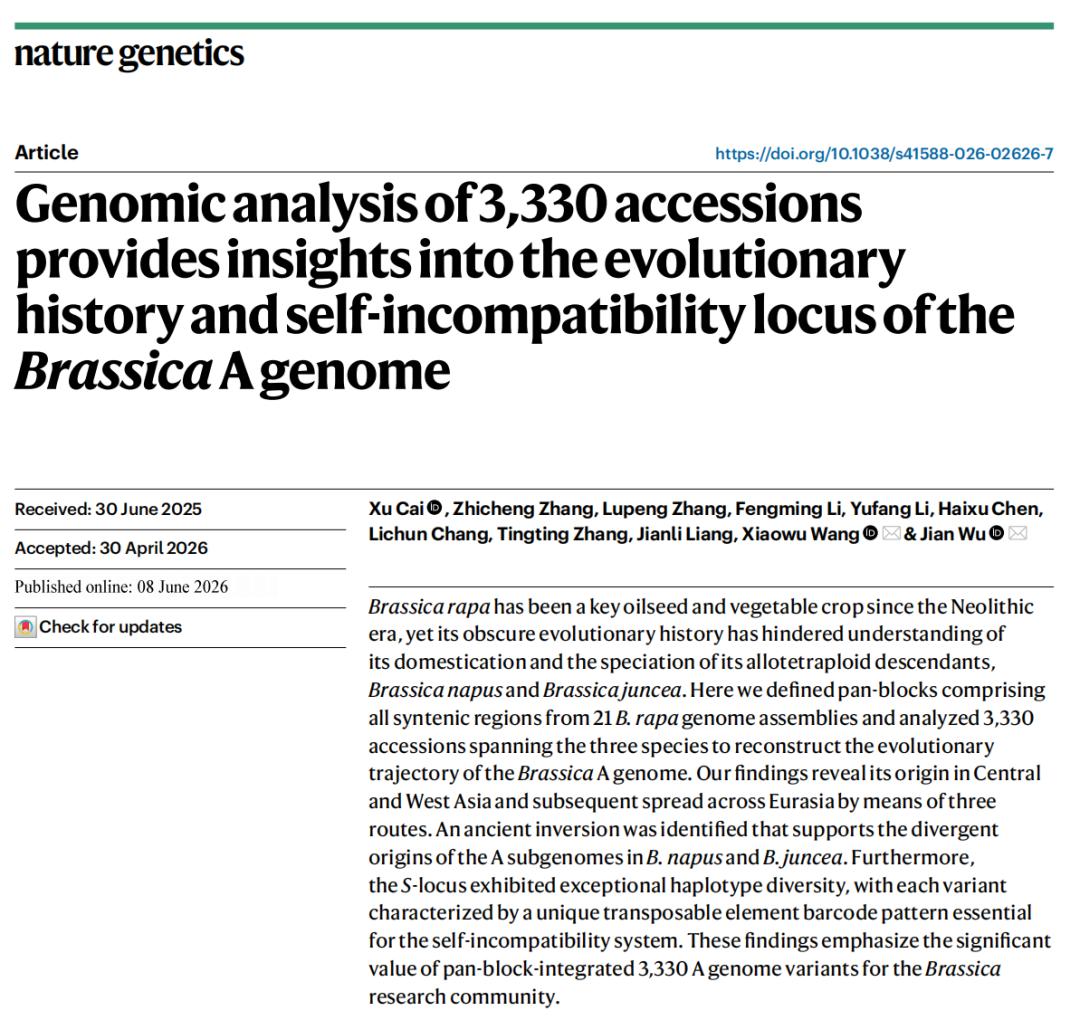
image 中文标题
3300基因组解析 A亚基因组演化史
关键词
、群体基因组、S位点、自交不亲和、进化历史
摘要总结
这篇文章通过整合3330份芸薹属()A基因组资源与多参考基因组数据,系统探索了芸薹A基因组的起源、扩散路径以及自交不亲和(self-, SI)位点的遗传结构特征,这对于解析重要十字花科作物的驯化历史与育种改良具有重要意义。
研究指出,芸薹A基因组广泛存在于B. rapa、B. napus和B. 等重要作物中,但其演化历史长期不清晰,主要由于古代扩散广泛、野生祖先缺失以及基因组重排复杂。本研究通过构建基于21个B. rapa基因组的pan-block系统,并结合3330份群体数据,实现了高分辨率的群体结构解析。
研究结果显示,芸薹A基因组起源于中西亚地区,并通过三条主要扩散路径传播至欧亚大陆不同区域。此外,研究发现A基因组中存在显著的结构变异事件,例如古代倒位事件,该事件可能与B. napus与B. 的分化起源密切相关。
同时,文章重点解析了S位点(SI locus)的极端多态性,发现该区域不仅存在高度序列多样性,还具有独特的转座子结构,这些结构在维持植物自交不亲和系统中起关键作用。整体而言,这篇文章通过大规模群体基因组分析,重建了芸薹A基因组的进化框架,并为十字花科作物遗传改良提供了重要资源。
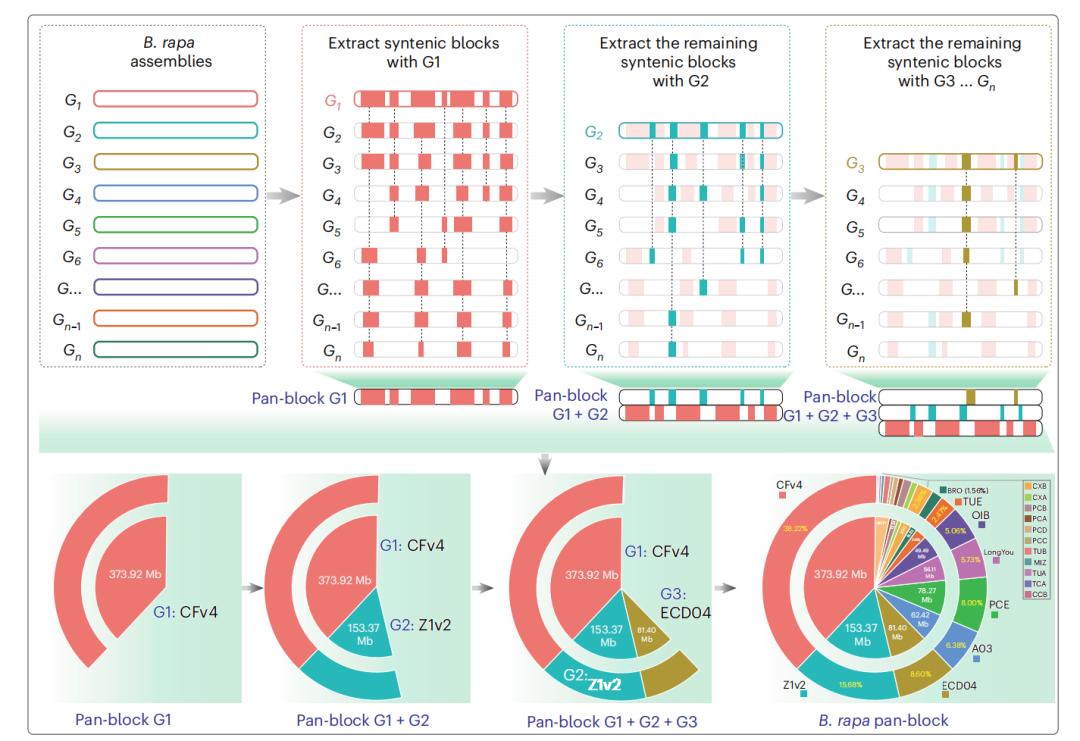
image 研究方法
本研究首先整合了3330份芸薹属A基因组资源,涵盖B. rapa及其相关物种的广泛地理与遗传背景数据。在方法上,研究构建了基于21个高质量B. rapa参考基因组的pan-block体系,用于统一描述不同基因组之间的共线性区域,从而减少单一参考基因组偏倚。
随后,研究对3330份样本进行了全基因组比对与变异检测,识别SNP、结构变异及单倍型分布模式。在群体结构分析方面foreach php,采用PCA、系统发育树构建以及群体分化统计方法,解析不同地理群体之间的遗传关系。
在进化历史重建中,结合共线性破坏分析与祖先状态推断模型,推测基因组扩散路径及重要结构变异事件。同时,对S位点区域进行精细拆分分析,通过单倍型分类与转座子标记识别方法,解析其复杂结构组成。
此外,还结合比较基因组学方法,对B. napus与B. 的A亚基因组来源进行了溯源分析,从而建立完整的演化框架。
研究结果
研究结果表明,芸薹A基因组的遗传多样性远高于此前认知,并呈现明显的地理结构分化。群体分析揭示其最可能起源于中西亚地区,随后沿三条主要扩散路径传播至欧洲、东亚及南亚地区。
在结构变异方面,研究发现一个古代染色体倒位事件,该事件能够解释B. napus与B. 中A亚基因组来源差异,提示其在物种形成过程中具有关键作用。
在S位点分析中,研究发现该区域具有极高的单倍型多样性,并由转座子形成特异性结构,不同S等位基因在结构上呈现高度分化。这种结构特征为自交不亲和系统提供了遗传基础。
总体而言,研究成功重建了芸薹A基因组的演化路径,并揭示了控制繁殖系统的核心遗传机制,同时为芸薹属作物的分子育种提供了重要基因组资源。
致谢橙子牛奶糖(陈文燕),请用参考模版:We thank the (, Chen) for XXX
感谢小可爱们多年来的陪伴, 我与你们一起成长~
|644
1. 本站所有资源来源于用户上传和网络,如有侵权请联系站长!
2. 分享目的仅供大家学习和交流,您必须在下载后24小时内删除!
3. 不得使用于非法商业用途,不得违反国家法律。否则后果自负!
4. 本站提供的源码、模板、插件等等其他资源,都不包含技术服务请大家谅解!
5. 如有链接无法下载、失效或广告,请联系站长处理!
6. 本站不售卖代码,资源标价只是站长收集整理的辛苦费!如果您喜欢该程序,请支持正版软件,购买注册,得到更好的正版服务。
7. 站长QQ号码 2205675299
资源库 - 资源分享下载网 » foreach php Nature Genetics | 本周最新文献速递

常见问题FAQ
- 关于资源售价和售后服务的说明?
- 代码有没有售后服务和技术支持?
- 有没有搭建服务?
- 链接地址失效了怎么办?
- 关于解压密码